karyotype abnormalities in MDS
MDS associated with isolated del(5q)は2008年改訂WHO分類, MDS病型の独立した1型。
多様なMDSs(骨髄異形成症候群)の疾患群の中, 片側アレルのchromosome 5長腕中間欠失[del(5q)/5q-]を伴うMDSはかなり均質な臨床.病理像を呈する。
1974年van den Bergheら*1から, 大球正貧血, 異形成をともなう赤芽球性低形成, 正常ないし増加を示す血小板, 低分葉巨核球の所見を示し, 第5番染色体中間欠失を呈する5例の報告により提唱された
- isolated del(5q) は日本、韓国には非常にまれで、中国でも症例は少なく東アジアでの発生はまれと考えられる。本邦での推定有病率はMDS全体の1-2%, 欧米ではMDSの約10%内外の発生率.
- 女性に多い(他のMDSはすべて男性に多い)。年齢中央値は60歳代後半
- 高度の大球性貧血をともなう. 多くは輸血依存性。
- 血小板は通常減少せず、正常または, しばしば増加する
- 骨髄で赤芽球系の低形成とさまざまな程度の異形成がみられる。
- 骨髄で単核, 低分葉巨核球が増加する。(CD42bなどの免疫染色評価が必要)
- 骨髄芽球は末梢血では<1%, 骨髄では<5%である。
- 染色体異常はdeletion(5q)のみ--->2016で変更. 下記参照.
- 白血病移行は少ない。
- 生命予後は比較的良好とされてきたが, 多くは輸血依存となり, 貧血や鉄過剰による臓器障害が死因となる。
- サリドマイドのアナログであるレナリドミド(Lenalidomide)が奏功する
&ref(): File not found: "white-sq.gif" at page "MDS associated with isolated del(5q)"; 2016年の改訂でも MDS with isolated del(5q)の疾患概念に大きな変更はない. del(5q)単独に加えて, -7/del(7)を除くもう一つのcytogeneticな異常があってもよいとされている.
第105回日本病理学会総会(仙台) コンパニオンミーティング1
仙台国際会議場 2016年5月12日 19:30-21:30
日本骨髄病理研究会- 骨髄病理標本の見方
「市中病院での骨髄病理組織診断の実際-異形成と骨髄増殖像を示す症例-CMML,MDS 5q- 」
谷岡 書彦1), 鈴木潮人1), 大西一平1),2), 椙村春彦2)
1)磐田市立総合病院病理診断科 2) 浜松医大腫瘍病理学教室発表スライドPDF版part02--->市中病院での骨髄病理組織診断の実際-異形成を認める症例-MDS with del5q case ?(クリックでPDF flieが閲覧できます)
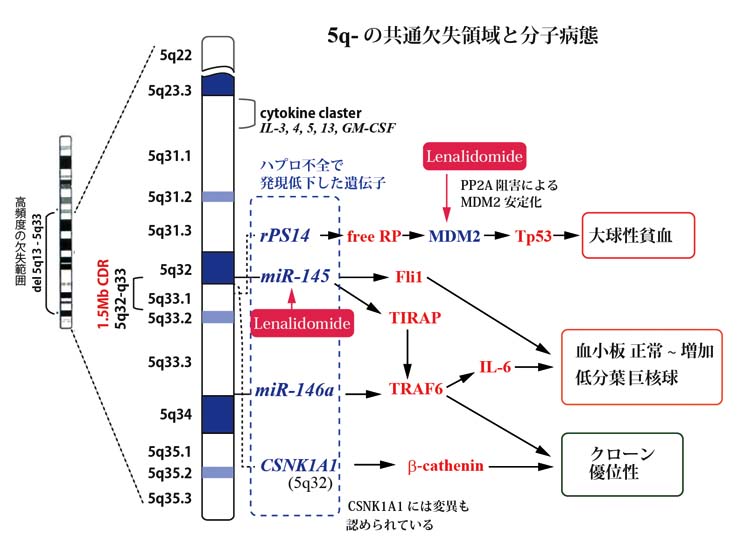
5q-症候群患者さんの5番染色体長腕欠失領域は一般に広い. 約50%が, 5q13-5q33を欠失している.*2*3
- 報告で多いのは次の3型: del(5)(q13;31), del(5)(q13;33), del(5)(q22;q35)
Boultwoodら*4は, 例外的に短い5q欠失をもった5q-症候群の表現型を示す患者さんをしらべ, 5q32-q33; DNA marker D5S413~GLRA1 geneの約1.5Mbを5q-症候群の共通欠失領域(common deleted region; CDR)とした。
Boultwoodらの定めたCDRには約40の遺伝子が含まれ, これら候補遺伝子から複数の責任遺伝子が同定されることになった.
&ref(): File not found: "white-sq.gif" at page "MDS associated with isolated del(5q)"; ● 高リスクMDS, AMLに認められる del(5q)
5q-は, 5q-症候群のみでなく, high risk MDSやAMLにも認められることが報告されている.*5
Laiら*6 によって, 5q-症候群とは異なる, AML/より進行したMDS症例において, おおよそ5q31にCDRが存在することが報告されている.
Jerezらの高密度SNPアレイを用いた研究ではhigh risk-MDSやAMLの症例では5q-症候群よりも欠失の範囲がセントロメア/テロメア側により広く認められた. *7
- Jerez Aの論文のhigh-risk MDS(IPSS>grade2)/ AMLに見られたdel(5)の範囲-->&ref(): File not found: "5q-CRRs01.pdf" at page "MDS associated with isolated del(5q)";
Boultwoodらの報告した欠失範囲を distal CDR, 予後不良のhigh-risk MDS, AMLのCDRをproximal CDRと呼ぶこともあり、複数の責任遺伝子が同定されている.
RPS14の異常
- RPS14は18rRNAやRPS19などと共に40Sリボゾームサブユニットの主な構成成分。--->リボソームのページをみる.
- RPS14を含む領域のヘテロ欠失マウスでは骨髄前駆細胞の赤芽球系から巨核球系への分化シフト, p53高発現の骨髄細胞の増加およびアポトーシスの亢進が認められた。このマウスはp53欠損マウスと交配すると造血前駆細胞の異常が完全に回避でき, この異常はp53依存性であり*10造血異常の多くがp53活性化によるアポトーシス亢進によることが示された。
リボゾーム病 (ribosomopathies)
miR-145, miR-146aの異常*14
- 5q-症候群ではmiR-143, miR-145, miR-146aの3種のmiRNA発現が低下している。
- miR-145, miR-146a発現を低下させたマウス造血細胞の同系マウスへの移植により5q-症候群に認められる造血異常が確認できた。
- miR-145, miR-146aは自然免疫伝達経路への関与が示唆される。
- Toll-like受容体経路を構成するTIRAP, TRAF6がそれぞれmiR-145, miR-146aの制御標的遺伝子. TIRAP, TRAF6はNF-κB経路の制御因子.
- knockdown mouseではmiR-145, miR-146aの低下によりTIRAP, TRAF6タンパクが増加している。
- TRAF6はTIRAPの下流に存在し, TRAF6高発現マウスはmicroRNAノックダウンマウスと同様の血小板増加, 好中球減少が認められた。この作用はIL-6の持続的発現増加を介した細胞非自律的効果で, IL-6欠損マウスでは見られなかった。¬e;
- miR-145の標的であるFLI1の発現増加により巨核球産生が亢進するという報告があり, IL-6はFLI1の発現を増加させることからもこれらが協調して病態を形成すると推察されている。
- TRAF6高発現細胞はIL-6非依存性に細胞自律的なクローン優位性を獲得し正常細胞のアポトーシスを亢進させている。実際に患者さんでもTIRAP, TRAF6およびIL-6の増加が認められている。
自然免疫伝達経路の活性化という新しいMDS分子病態がmicroRNAの半数不全により生じていることが発見されたことで今後も同様な新分子病態が解明されると期待される。
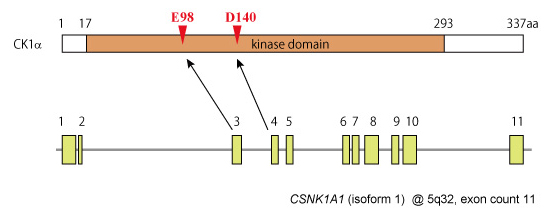
CSNK1A1 (casein kinase 1A1)の異常
- セリン・スレオニンキナーゼ CK1α(casein kinase 1 alpha)をコードする腫瘍抑制遺伝子
- distal CDR, 5q32に存在し, MDS-del(5q)患者では発現が低下している。
- del(5q)CDRにおいて唯一反復する変異を示す遺伝子として注目されている。( SPS14, miR145, miR146aの変異はごくまれ)
CSNK1A1発現抑制マウスによる実験の論文(Schneider RK et al.*15)-MDS患者さんの分析も行っている.
- 骨髄細胞移植実験ではホモ欠損マウスは骨髄不全を来した
- ヘテロ欠損マウスでは骨髄細胞移植により完全な骨髄再構成がおこり, 正常ヘモグロビン値, T細胞増加, 低分葉巨核球出現. 造血幹細胞は増加しG0期の低下とG1, S期増加, βカテニンとcyclinD1の上昇を認めた。
- ヘテロ欠損細胞は正常細胞に比べて増殖優位性を獲得した.(CSNK1A1のhaploinsufficiencyはclonal dominanceに関与する)
- ヘテロ欠損細胞はCK1α選択的阻害剤であるD4476により選択的に除外されCK1αをターゲットにする治療法の可能性が考えられた.
- 21例の患者(19例のdel(5q), 2例の正常核型)においてwhole exomeを行い, 2例にCSKN1A1, E98Kの変異を認めた. 2例ともにp53はWTであった。 SNPアレイの検索で, MDSクローンは各々70-80%, 90-100%であり, del(5q)は基幹の異常であり, CSNK1A1変異はは残ったアレル上に認められていた。(欠失+変異=ハプロ不全)
104例のdel(5q)-MDS, large cohort研究をおこない, 5例(5%)のCSNK1A1変異を認めた. del(5q)患者さんの血液幹細胞では, βカテニンの標的遺伝子が上方制御されていることが示された.*18
日本では, 5q-は他の付加的染色体異常と共に認められることが多くisolated del(5q)というWHOの定義に合致しない場合が多い。
付加的染色体異常のある症例は高率に白血病化をきたし, 明らかな予後不良群である。
本邦5番染色体異常を有するMDS, 183例[monosomy5 52例, deletion(5q)131例]の中で5q-単独異常は35例、
実際に定義に一致する5q-症候群は21例であった*19。
5q-を認めたMDS12例(RCMD:8例, RAEB1:2例, RAEB2:1例, AML with MLD:1例)の付加的遺伝子異常*20
以上のように5q- がMDS associated with isolated del(5q)以外の病型で認められる場合は複雑な染色体異常の一部として検出されることが多い。
2動原体染色体:
二つの染色体に同時に切断が起こり、それぞれの染色体の動原体を含む染色体断片が再融合して生ずる二つの動原体をもつ異常染色体。
ハプロ不全:
姉妹染色体同士(接合体のもつ一対の遺伝子)のうち一方に変異が起っても, ほとんどの遺伝子では, 通常はもう一方の残った野生型遺伝子からつくられるタンパク質によって不足分を補われることになる.
しかし,Notch,Deltaなどの少数の遺伝子においては,野生型遺伝子1つ(ハプロイド)からつくられるタンパク質では量が不足するため, 突然変異と野生型遺伝子のヘテロ接合体で優性の表現型(機能が不全)がみられる.このような現象をハプロ不全と呼ぶ.
ハプロ不全ではタンパク質の不足・機能不全でも優性遺伝として伝わることになる(通常は劣性として伝わる)。ハプロ不全遺伝子は, 優性遺伝子となる.
通常の優性遺伝ではタンパク質の積極的な異常な振る舞いが異常発現の要因になる[dominant-negative(優性阻害)]が、ハプロ不全突然変異の遺伝子産物が, 正常遺伝子の産物の機能を阻害することはない.


